AUTORES
- Ana María Barceló Labuena. Servicio Aragonés Salud. Enfermera de Urgencias Hospital Universitario Miguel Servet. Zaragoza.
- Joaquín Juste Giménez. Servicio Aragonés Salud. Enfermero 061. Aragón.
- Miriam Artal Rillo. Servicio Aragonés Salud. Enfermera Quirófano Materno Infantil Hospital Universitario Miguel Servet. Zaragoza.
- María García Magán. Servicio Aragonés Salud. Enfermera en el Instituto de Evaluaciones Médicas IDEM.
- Nuria Durán Artigas. Servicio Aragonés Salud. Enfermera Cardiología/Cirugía cardiaca Hospital Universitario Miguel Servet. Zaragoza.
- Elias Rafael Herrera Ruiz. Servicio Aragonés Salud. Enfermero Medicina Interna Hospital Universitario Miguel Servet. Zaragoza.
RESUMEN
La galactosemia es una enfermedad metabólica hereditaria causada por una deficiencia enzimática que se manifiesta mediante la incapacidad de metabolizar la galactosa, haciendo que esta se quede en el organismo acumulada y pueda producir diferentes problemas de salud.
Se da mayoritariamente en recién nacidos y debe de ser diagnosticada lo antes posible, ya que en algún caso, si no es tratada, podría ser mortal. Es una enfermedad muy poco común, pues se dan muy pocos casos.
Algunos de los principales síntomas son: vómitos, pérdida de peso sin un correcto desarrollo del bebé, posible aparición de cataratas. Si no es diagnosticada podría dar complicaciones más adelante.
Existen diferentes pruebas para diagnosticar la enfermedad como sería un hemocultivo, medir el nivel de cetona en orina, actividad enzimática en los eritrocitos…
Estas personas que lo sufren pueden llevar una vida totalmente normal puesto que lo único que deben hacer es evitar tomar galactosa.
PALABRAS CLAVE
Galactosemia, enfermedad metabólica, galactosa, cribado neonatal.
ABSTRACT
Galactosemia is a hereditary metabolic disease caused by an enzyme deficiency that manifests itself through the inability to metabolize galactose, causing it to remain accumulated in the body and can cause different health problems.
It occurs mainly in newborns and must be diagnosed as soon as possible, since in some cases, if not treated, it could be fatal. It is a very rare disease, as there are very few cases.
Some of the main symptoms are: vomiting, weight loss without proper development of the baby, possible appearance of cataracts. If it is not diagnosed, it could cause complications later.
There are different tests to diagnose the disease, such as a blood culture, measuring the level of ketone in urine, enzymatic activity in erythrocytes…
These people who suffer from it can lead a completely normal life since the only thing they have to do is avoid taking galactose.
KEY WORDS
Galactosemia, metabolic disease, galactose, neonatal screening.
INTRODUCCIÓN
La galactosemia es una enfermedad hereditaria. Esta enfermedad metabólica está asociada al consumo del azúcar simple, galactosa, presente en la leche materna. Causa una incapacidad para digerir la galactosa, que es un producto de descomposición de la lactosa, un hidrato de carbono principal en la leche. El inicio se da en el periodo neonatal. Los recién nacidos suelen presentar problemas de alimentación, letargo y lesiones fundamentalmente en el hígado y sistema nervioso central1,2,3,4.
No se conocen los valores globales pero en los países occidentales la incidencia anual es de 1/40.000-1/60.000. Según los estudios realizados, la enfermedad puede afectar tanto a hombres como a mujeres y es más común en la población caucásica que en grupos étnicos4.
La galactosa es una hexosa, es decir, un azúcar simple o monosacárido formado por seis átomos de carbono. Uno de los carbonos terminales tiene un grupo aldehído, por lo que pertenece al grupo de las aldohexosas. Después de la glucosa es la osa más abundante en la naturaleza5.
La galactosemia clásica está causada por mutaciones en el gen GALT (9p13) que codifica para la enzima galactosa-1-fosfato uridiltransferasa. Las mutaciones que alteran gravemente la actividad de la enzima conducen a un fenotipo de galactosemia clásica. Las denominadas variantes, son mutaciones asociadas a una mayor actividad residual de la enzima que resultan en rasgos más leves o ausentes de galactosemia, como es el caso de la variante Duarte (mutación en el gen GALT)6.
Para que se produzca es necesario heredar dos copias mutadas del mismo gen, es decir, una copia mutada de cada progenitor. La mutación no está asociada a los cromosomas sexuales, por lo que puede darse tanto en hombres como en mujeres.
Cada uno de los hijos de padres portadores de la misma mutación genética tiene un 25% de probabilidad de heredar la mutación de ambos progenitores y padecer la enfermedad. Por lo tanto, existe un 75% de probabilidades de que el niño no esté afectado por la enfermedad, pero sea portador. Esta probabilidad sigue siendo la misma en cada embarazo7.
OBJETIVO
El objetivo de este trabajo consiste en realizar un estudio sobre el metabolismo de la galactosa y los errores congénitos del mismo desde los primeros casos descritos por sus características sindrómicas, hasta el diagnóstico precoz, diagnóstico y tratamiento.
METODOLOGÍA
La información y documentación utilizada para la realización de este trabajo ha sido obtenida a partir de herramientas como: Bases de datos con búsqueda de las “palabras clave” y la aplicación de filtros como “acceso libre”, “textocompleto”, “libros y documentos” y “revisión”; Sitios web de Asociaciones Profesionales Sanitarias (Medline, Pubmed, AECOM…); Páginas web de organismos oficiales (Ministerio de Sanidad).
DESARROLLO
Diferentes expresiones de la enfermedad:
Puede haber diferentes tipos según el defecto enzimático:
- Deficiencia de galactosa-1-fosfatouridil transferasa: esta es la galactosemia clásica, la forma más común y la más grave, causada por deficiencia de la enzima galactosa-1-fosfato-uridiltransferasa (GALT) debido a alteraciones (mutaciones) en el gen GALT.
- Deficiencia de galactosa cinasa: Es más leve que el tipo I. El síntoma principal es la catarata. Causada por deficiencia de la enzima galactoquinasa debido a mutaciones en el gen GALK1.
- Deficiencia de galactosa-6-fosfato epimerasa: Puede ser leve o moderada. Es causada por deficiencia de la enzima galactosa epimerasa debido a mutaciones en el gen GALE8.
Clínica:
La mayoría de los bebés que nacen con galactosemia no presentan síntomas inicialmente, pero pronto se desarrolla ictericia, diarrea y vómitos. El bebé no puede prosperar y puede perder peso. Si la condición no se detecta y trata a tiempo, los bebés eventualmente desarrollan condiciones graves como una enfermedad hepática, daño cerebral e incluso están en riesgo de morir.
Los órganos a los que afecta son los ojos, el cerebro, el hígado y los riñones. La galactosemia clásica es una enfermedad multisistémica, que afecta la visión (formación de cataratas), el hígado (colostasis, fibrosis y cirrosis progresiva), el riñón (tubulopatía proximal: albuminuria, hiperaminoaciduria y glucosuria) y el sistema nervioso central (daño cerebral progresivo). En algunas ocasiones se puede dar un retraso mental. Si se diagnostica a tiempo y se trata se evitan estos síntomas9.
Síntomas:
Algunos de los síntomas principales que puede causar la galactosemia son:
-Convulsiones.
-Irritabilidad.
-Letargo.
-Alimentación deficiente; el bebé se niega a tomar fórmula que contenga leche
-Poco aumento de peso.
-Coloración amarillenta de la piel y de la esclerótica (ictericia).
-Vómito.
Diagnóstico.
Se pueden realizar pruebas prenatales para detectar galactosemia tan pronto como en la semana 15 a 16 del embarazo. La afección generalmente se detecta por primera vez a través de una prueba de punción en el talón realizada 72 horas después del nacimiento como parte de la evaluación del recién nacido.
Los exámenes para detectar la galactosemia incluyen:
-Hemocultivo para infección bacteriana (sepsis por E.coli).
-Actividad enzimática en los eritrocitos.
-Cetonas en la orina.
-Diagnóstico prenatal por la medición directa de la enzima galactosa-1-fosfatouridil transferasa.
-Presencia de «sustancias reductoras» en la orina del bebé con niveles normales o bajos de azúcar en la sangre mientras el bebé esté siendo amamantado con leche materna o con fórmula que contenga lactosa.
Las pruebas de detección en recién nacidos en muchos estados evalúan esta afección.
Los resultados de los exámenes pueden mostrar:
-Aminoácidos en la orina o el plasma sanguíneo.
-Agrandamiento del hígado.
-Líquido en el abdomen.
-Azúcar bajo en la sangre.
Tratamiento:
Las personas que padezcan esta enfermedad deben evitar de por vida todos los tipos de leche, los productos que contengan leche (incluso la leche en polvo) y otros alimentos que contengan galactosa.
La total eliminación de la galactosa es muy difícil, porque son muchos los alimentos que la contienen, como los lácteos y algunas frutas y vegetales, además algunos alimentos contienen aditivos derivados de la leche por lo que se requiere una estricta información sobre la composición de los alimentos. Para los niños severamente enfermos hospitalizados durante las primeras semanas de vida, los cuidados más importantes son el control de la sepsis y de la insuficiencia hepática10.
Algunos de los alimentos que pueden darse al recién nacido son:
-Leche maternizada (fórmula) a base de soja.
-Otras leches maternizadas libres de lactosa.
-Fórmula a base de carne o Nutramigen (una fórmula a base de hidrolizado de proteína).
-Suplementos de calcio.
Recomendaciones:
Esta enfermedad requiere la educación del paciente y de los familiares y para eso se debe derivar a los especialistas en fonoaudiología para optimizar el aprendizaje.
Las niñas deben ser controladas por endocrinos y ginecólogos para el tratamiento de la insuficiencia ovárica que puede producir la galactosemia.
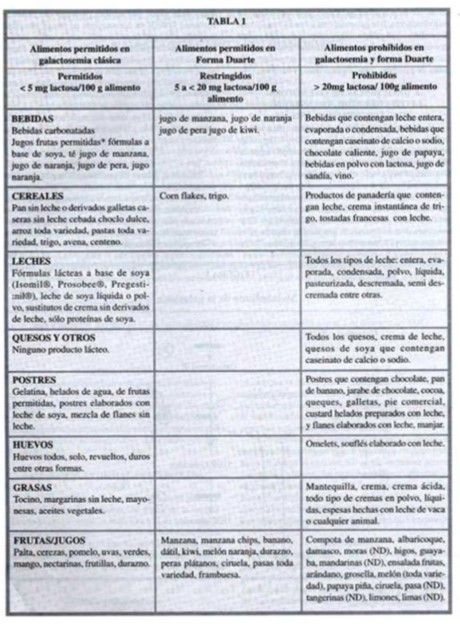
Para el tratamiento nutricional y dietético se requiere que el paciente acuda al nutricionista especialista en problemas metabólicos. (ANEXO I).
También es conveniente visitar un oftalmólogo para detectar la presencia de cataratas.
CONCLUSIÓN
Es una enfermedad metabólica rara y peligrosa si no se descubre a tiempo porque peligrará la vida del recién nacido, por eso es importante un diagnóstico precoz. Hay que estar atentos a los síntomas que presenta el recién nacido y hacer visitas continuas al ambulatorio para revisar el bebé y aún más seguidas si vemos que tiene problemas como no aumentar de peso, si tiene alguna convulsión…
Es una enfermedad con la que se puede vivir perfectamente, siguiendo una dieta ajustada a sus necesidades.
BIBLIOGRAFÍA
- Biblioteca Nacional de Medicina de los EE.UU. Galactosemia. Medline (revista en internet). Disponible en: https://medlineplus.gov/spanish/ency/article/000366.htm
- Qué es la galactosemia. Moltex (revista en internet). Disponible en: https://www.moltex.es/que-es-la-galactosemia/
- Ananya MD. ¿Qué es la galactosemia? News Medical Life Sciences (revista en internet).
- Orphanet. Galactosemia clásica. Portal de información de enfermedades raras y medicamentos huérfanos (revista en internet). Disponible en: https://www.orpha.net/consor/cgi-bin/Disease_Search.php?lng=ES&data_id=11265&MISSING%20CONTENT=Deficit-de-galactosa-1-fosfato-uridiltransferasa&search=Disease_Search_Simple&title=Deficit-de-galactosa-1-fosfato-uridiltransferasa
- Stryer L, Berg JM, Tymoczko JL. Bioquímica. 7thed. Barcelona: Reverté; 2015.
- Orphanet (revista en internet) Disponible en: https://www.orpha.net/es/disease/detail/79239
- Hernández F. Galactosemia y deficiencia de Galactosa-1-fosfato-uridil-transferasa una visión bioquímica y clínica. SlideShare (revista en internet). 2011 (fecha de consulta: 23 de diciembre de 2018). Disponible en: https://es.slideshare.net/Emrys1987/galactosemia-6463812
- National Center for Advancing Translational Sciences. Galactosemia. Genetic and Rare Diseases Information Center (GARD) – an NCATS Program (revista en internet). Disponible en: https://rarediseases.info.nih.gov/espanol/12418/galactosemia/
- Hospital Sant Joan de Déu. Manifestaciones clínicas de la galactosemia clásica. Guía metabólica (revista en internet);20. Disponible en: https://metabolicas.sjdhospitalbarcelona.org/ecm/galactosemias/info/manifestaciones-clinicas-galactosemia-clasica
- Ponton, Raúl Alberto. Errores congénitos del metabolismo: galactosemia. Invenio [en linea] 2003, 6 (noviembre): [Fecha de consulta: 20 de diciembre de 2018] Disponible en: <http://www.redalyc.org/articulo.oa?id=87761112> ISSN 0329-3475
ANEXOS
Recomendación alimentaria en pacientes con galactosemia: