

AUTORES
- Teresa Rueda Ortín. Facultativo Especialista de Área en Endocrinología y Nutrición. Hospital Central de la Defensa Gómez Ulla. Madrid (España).
- Carmen Pilar Villalba Pérez. Facultativo Especialista de Área en Oncolología Radioterápica. UCMORA (Unidad clínica Multihospitalaria de Oncología de Oncología Radioterápica de Aragón). Zaragoza (España).
- María Wenlin Lasala Lahoz. Médico Interno Residente de Área en Oncología Radioterápica. HUMS (Hospital Universitario Miguel Servet). Zaragoza (España).
- Saida Macho Fillat. Médico Interno Residente (R4) de Medicina Familiar y Comunitaria. Zaragoza Sector II (Centro de salud San José Norte). Zaragoza (España).
- Andrea Ochoa Conrado. Médico Interno Residente (R4) de Área en Oncología Radioterápica. HUMS (Hospital Universitario Miguel Servet). Zaragoza (España).
- Irene Pilar Montón Blasco. Médico Interno Residente (R3) de Cardiología. HUMS (Hospital Universitario Miguel Servet). Zaragoza (España).
RESUMEN
El síndrome de neoplasia endocrina múltiple tipo 1 (MEN1) es un trastorno autosómico dominante raro con alta penetrancia, caracterizado por la predisposición al desarrollo de tumores paratiroideos, de la hipófisis anterior y del tracto gastroenteropancreático (TNEgp). Presentamos el caso clínico de un varón de 65 años diagnosticado genéticamente de MEN1 a raíz de antecedentes familiares y del debut secuencial de hiperparatiroidismo primario por hiperplasia multiglandular, microadenoma hipofisario no funcionante y meningioma resecado. En su evolución, desarrolló múltiples tumores neuroendocrinos duodenopancreáticos (TNEdp) no funcionantes que requirieron una pancreatectomía córporo-caudal laparoscópica. Años más tarde, tras una elevación drástica y aislada de los niveles plasmáticos de cromogranina A, se identificó mediante Tomografía por Emisión de Positrones con Galio-68 (68Ga-DOTATOC) una tumoración rectal endoluminal de 4,3 cm asociada a adenopatías presacras patológicas. Se realizó una resección anterior ultrabaja con ileostomía de protección, confirmando anatomopatológicamente un tumor neuroendocrino rectal bien diferenciado grado 2 (G2, Ki67 3%, pT2pN1). El postoperatorio inmediato se complicó con una perforación pilórica espontánea y peritonitis biliar que requirió pilaroplastia urgente, lavado abdominal y laparostomía con cierre diferido mediante malla biológica. Tras un periodo de estabilización terapéutica con análogos de la somatostatina (lanreótida), el control evolutivo mediante resonancia magnética hepática evidenció la progresión de micrometástasis hepáticas subcentimétricas biológicamente activas, motivando el inicio de terapia sistémica con radionúclidos de receptores de péptidos (PRRT) con Lutecio-177 (177Lu-DOTATATE). El presente trabajo discute los algoritmos de cribado bioquímico-radiológico vigentes, la controversia sobre los diámetros de indicación quirúrgica en TNE rectales y la estrategia ante la enfermedad oligometastásica hepática en pacientes con MEN1.
PALABRAS CLAVE
Neoplasia endocrina múltiple tipo 1, tumores neuroendocrinos, hiperparatiroidismo primario, neoplasias del recto, receptores de somatostatina.
Multiple endocrine neoplasia type 1 (MEN1) syndrome is a rare autosomal dominant disorder characterized by predisposition to develop parathyroid, anterior pituitary, and gastroenteropancreatic neuroendocrine tumors (GEP-NETs). We report the clinical case of a 65-year-old male genetically diagnosed with MEN1 based on a suggestive family history and sequential presentation of primary hyperparathyroidism due to multiglandular hyperplasia, a non-functioning pituitary microadenoma, and a resected meningioma. During follow-up, he developed multiple non-functioning duodenopancreatic neuroendocrine tumors (dpNETs) that required a laparoscopic corporocaudal pancreatectomy. Years later, following a drastic and isolated elevation of serum chromogranin A levels, a 4.3 cm endoluminal rectal mass associated with pathological presacral lymph nodes was identified via Gallium-68 positron emission tomography (68Ga-DOTATOC). Ultra-low anterior resection with a protective ileostomy was performed, and histopathology confirmed a well-differentiated grade 2 rectal neuroendocrine tumor (G2, Ki67 3%, pT2pN1). The immediate postoperative period was complicated by a spontaneous pyloric perforation and biliary peritonitis, requiring urgent pyloroplasty, abdominal lavage, and laparostomy with delayed closure using a biological mesh. After a period of therapeutic stabilization with somatostatin analogs (lanreotide), multi-parametric follow-up with magnetic resonance imaging revealed the appearance of subcentimetric biologically active liver micrometastases, prompting the initiation of peptide receptor radionuclide therapy (PRRT) with Lutetium-177 (177Lu-DOTATATE). This paper discusses current biochemical-radiological screening algorithms, controversies surrounding surgical diameter thresholds in rectal NETs, and management strategies for oligometastatic hepatic disease in MEN1 patients.
KEY WORDS
Multiple endocrine neoplasia type 1, neuroendocrine tumor, primary hyperparathyroidism, rectal neoplasms, somatostatin receptors.
INTRODUCCIÓN
El síndrome de Neoplasia Endocrina Múltiple tipo 1 (MEN1) representa una entidad hereditaria rara, de carácter autosómico dominante, caracterizada por la propensión al desarrollo síncrono o metácrono de proliferaciones tumorales en múltiples glándulas endocrinas. El sustrato fisiopatológico radica en mutaciones germinales inactivantes en el gen supresor tumoral MEN1, localizado en el cromosoma 11q13, el cual codifica la menina, una proteína nuclear implicada en la regulación de la transcripción celular, la estabilidad del genoma y el control del ciclo celular1,2. A nivel clínico, el espectro endocrino clásico abarca la tríada de las «tres Ps»: tumores de paratiroides, tumores enteropancreáticos (TNEdp) y tumores de la hipófisis anterior (Anexos, Tabla 1). Sin embargo, los portadores de la mutación también exhiben un mayor riesgo de desarrollar otras neoplasias neuroendocrinas y no neuroendocrinas, tales como adenomas corticales suprarrenales, tumores carcinoides tímicos o bronquiales, meningiomas, angiofibromas cutáneos y lipomas2,3.
El diagnóstico formal del síndrome MEN1 puede establecerse bajo tres escenarios complementarios bien definidos: el criterio clínico (presencia de al menos dos de los tumores principales de la tríada), el criterio familiar (presencia de un tumor de la tríada en un familiar de primer grado de un paciente con diagnóstico confirmado) o el criterio genético puro (identificación de una variante patogénica o probablemente patogénica en la línea germinal del gen MEN1, con independencia de la manifestación sintomática)1. En la práctica analítica, se ha observado un subgrupo de pacientes, estimado en el 5-10% de las cohortes internacionales, que cumplen estrictamente con los criterios de fenotipo clínico sugerente de MEN1 pero que muestran un análisis genético negativo2. Estas entidades, catalogadas como fenocopias de MEN1, pueden responder bien a la coexistencia puramente esporádica de tumores comunes o bien a mutaciones germinales alternativas en genes como CDKN1B (responsable del síndrome MEN4), CDC73 (asociado al síndrome de hiperparatiroidismo-tumor de mandíbula, HPT-JT), CaSR (hipercalcemia hipocalciúrica familiar) o mutaciones en GNA11, AP2S1 y AIP 2. Por tanto, un estudio genético negativo en el caso índice modifica la estrategia de cribado familiar pero no invalida el diagnóstico clínico ni el estricto seguimiento a largo plazo del paciente1.
La complejidad inherente al MEN1 estriba no sólo en la multiplicidad lesional, sino en que los tumores neuroendocrinos gastroenteropancreáticos (TNEGEP) constituyen la principal causa de morbimortalidad específica relacionada con la enfermedad, debido a su potencial de malignización y diseminación metastásica precoz4. Mientras que el hiperparatiroidismo primario suele presentarse como la manifestación inicial de alta penetrancia pero de comportamiento benigno, la evolución sistémica de los tumores neuroendocrinos requiere un abordaje multidisciplinar altamente coordinado. El objetivo de este artículo es describir el manejo integral, las complicaciones postquirúrgicas agudas y el abordaje oncológico a largo plazo de un paciente con diagnóstico de MEN1 complejo, prestando especial atención a la transición evolutiva desde tumores pancreáticos no funcionantes resecados con éxito hasta el desarrollo subsiguiente de un tumor neuroendocrino rectal con progresión oligometastásica hepática.
PRESENTACIÓN DEL CASO CLÍNICO
Se presenta el caso clínico de un varón de 65 años con un historial de seguimiento a largo plazo por Endocrinología y Nutrición. A la edad de 40 años, el paciente debutó con sintomatología compatible con hiperparatiroidismo primario, requiriendo intervención quirúrgica cervical. El estudio anatomopatológico de la pieza quirúrgica reveló una hiperplasia paratiroidea multiglandular difusa. Debido a este hallazgo y ante una historia familiar muy llamativa de litiasis renal recidivante y trastornos metabólicos, se llevó a cabo una investigación dirigida de los familiares de primer grado. La revisión retrospectiva de la madre confirmó una cirugía previa por adenoma paratiroideo asociado a hipercalcemia grave y crisis renales urémicas. Asimismo, el cribado del metabolismo fosfocálcico solicitado a sus dos hermanos biológicos (un varón y una mujer) con antecedentes de litiasis demostró un perfil analítico compatible con hiperparatiroidismo primario de origen multiglandular. Ante esta agregación familiar inequívoca, se solicitó formalmente un estudio genético molecular de hiperparatiroidismo familiar, el cual aisló una variante patogénica germinal en el gen MEN1, confirmando el diagnóstico definitivo de Síndrome de Neoplasia Endocrina Múltiple tipo 1.
Dentro del protocolo sistemático de cribado y estadificación del síndrome MEN1, se inició un seguimiento analítico y por técnicas de imagen de los diferentes órganos diana dependientes de la mutación. En la esfera hipofisaria, las imágenes iniciales de Resonancia Magnética (RM) cerebral evidenciaron una lesión nodular de 7 mm localizada en el aspecto derecho de la adenohipófisis, compatible con un microadenoma hipofisario no funcionante. Los perfiles hormonales analíticos anuales descartaron de manera persistente exceso de secreción de prolactina, hormona de crecimiento (GH) o ACTH. En controles de imagen posteriores por RM, la lesión adenohipofisaria experimentó una involución hasta dejar de ser visible en el último estudio. No obstante, de forma incidental en dicho seguimiento neuro-radiológico, se detectó una lesión extraaxial sésil en relación con el ala mayor del esfenoides derecho, compatible morfológicamente con un meningioma. La lesión demostró un crecimiento volumétrico significativo entre las mediciones seriadas (16 mm inicial frente a 20 mm posterior), comprometiendo de manera adyacente las estructuras del lóbulo frontal y temporal derechos. El paciente fue sometido a una craneotomía pterigional derecha y exéresis quirúrgica completa de la lesión dural, sin secuelas neurológicas y confirmando histológicamente un meningioma de comportamiento benigno.
Paralelamente, el cribado de tumores neuroendocrinos duodenopancreáticos (TNEdp) se realizó de manera estrecha mediante Tomografía Computarizada (TC) abdominal y RM de forma periódica. Hasta el año 2008, los estudios morfológicos no mostraban alteraciones macroscópicas en el parénquima pancreático. En el TC y RM de dicho año se constató por primera vez una imagen nodular de menor atenuación, de 8 mm de diámetro máximo, localizada en la superficie de la cola pancreática, hiperintensa y con realce periférico tras la administración de contraste. Seis meses más tarde, la lesión incrementó su tamaño hasta alcanzar 1,3 cm de diámetro. El paciente se encontraba completamente asintomático desde el punto de vista digestivo, sin episodios de hipoglucemias, diarrea acuosa ni síndrome ulceroso péptico; las determinaciones analíticas basales de péptidos específicos (gastrina, insulina, glucagón y VIP) resultaron repetidamente normales, salvo por una discreta elevación en los niveles de Cromogranina A (CgA).
Ante la sospecha de multiplicidad tumoral, se practicó una ecoendoscopia digestiva alta que identificó una lesión hipoecoica redondeada de 7,9 mm adyacente al proceso uncinado, dos lesiones sólidas de 7 mm en cuerpo-cola pancreática separadas por menos de 10 mm y una lesión inespecífica de 5 mm en la cola del páncreas. Asimismo, se observaron tres adenopatías hipoecoicas en el hilio hepático (la mayor de 6 mm). Se realizó punción aspiración con aguja fina (PAAF) ecoguiada de la lesión del proceso uncinado, de la de cuerpo y de la adenopatía, informando la citología en las tres muestras de una proliferación de células neuroendocrinas bien diferenciadas. Dada la progresión de tamaño de la lesión dominante (>1 cm) y la sospecha de afectación multifocal, se procedió a una pancreatectomía córporo-caudal por abordaje laparoscópico. La anatomía patológica de la pieza demostró tres lesiones tumorales neuroendocrinas bien diferenciadas pancreáticas (pT1 Nx Mx) con diámetros de 1 cm y dos de 0,8 cm, con intensa inmunorreactividad cromogranina, sinaptofisina y enteroglucagón, índice de proliferación celular Ki67 del 2% y tinción de insulina negativa. El curso postoperatorio inmediato se complicó con el desarrollo de una fístula pancreática de bajo débito tratada con éxito mediante octreótida de acción corta (Sandostatin), persistiendo en TC posteriores una colección residual tabicada de 26 mm en el lecho quirúrgico, que involucionó de forma espontánea.
A los seis meses de la cirugía pancreática, el paciente presentó un cuadro clínico súbito de abdomen agudo, diagnosticándose mediante laparotomía de urgencia una perforación de ulcus duodenal. Se realizó el cierre simple mediante parche de Graham, normalizándose la evolución digestiva a largo plazo. No obstante, el paciente desarrolló secundariamente una diabetes mellitus tipo 3c (pancreatopriva) que requirió pauta de insulina bolo-basal, con un pésimo control metabólico crónico (HbA1c 9,5%) derivado de una nula adherencia al tratamiento, lo que condicionó múltiples ingresos en la Unidad de Cuidados Intensivos (UCI) por episodios repetidos de cetoacidosis diabética (CAD). Respecto a la evolución de su hiperparatiroidismo primario tras la primera cirugía, el paciente permaneció en remisión clínica durante 20 años, momento en el cual se confirmó una recidiva analítica con hipercalcemia persistente por encima de 11,5 mg/dL y PTH elevada de forma inapropiada. El tratamiento con el calcimimético Cinacalcet (Mimpara) se suspendió de forma precoz por intolerancia gastrointestinal grave. Los estudios de localización de segunda intención (ecografía cervical y gammagrafía paratiroidea con MIBI) no evidenciaron captaciones patológicas ni tejido ectópico claro. Analíticamente, el paciente mantiene niveles en rango marginal: calcio corregido por albúmina 10,6 mg/dL, fósforo 1,8 mg/dL, PTH intacta 89,5 pg/mL y déficit crónico de vitamina D (25-OH-vitamina D de 12 ng/mL), mostrando en la densitometría ósea una osteopenia leve sin nuevas crisis de litiasis. Tras 1 año del diagnóstico de la recidiva del hiperparatiroidismo, el paciente ingresó por un cuadro de colecistitis aguda litiásica, realizándose una colecistectomía laparoscópica cuyo análisis histológico objetivó una colecistitis crónica xantogranulomatosa. El TC abdominopélvico de control confirmó los cambios crónicos de la pancreatectomía previa con la colección estable de 4 cm en la curvatura gástrica mayor y una leve ectasia generalizada del conducto de Wirsung (3-4 mm). Sin embargo, en las revisiones analíticas consecutivas, se evidenció una elevación exponencial y alarmante de los niveles plasmáticos de Cromogranina A, alcanzando valores de 2482 ng/mL y posteriormente 2700 ng/mL(valores de referencia 0-100). Inicialmente, la cifra se interpretó con cautela debido al sesgo concomitante por el uso de altas dosis de inhibidores de la bomba de protones (omeprazol) durante el ingreso y la situación de estrés metabólico por la colecistitis y la CAD. Sin embargo, ante la persistencia de la elevación tras la suspensión de fármacos interferentes y dado que el TC abdominal no mostraba cambios estructurales significativos en el páncreas residual, se solicitó de forma prioritaria un 68Ga-DOTATOC. El estudio reveló una intensa captación del radiotrazador de características patológicas en la esfera pélvica, delimitando una gran tumoración intraluminal en el recto de 4,3 cm que obstruía parcialmente la luz intestinal, con un valor de captación máximo estandarizado (SUVmax) crítico de 45,7. Adicionalmente, se detectaron adenopatías presacras milimétricas en la grasa mesorrectal (5 mm) con avidez patológica por el trazador (SUVmax 14,9), indicativas de afectación linfática regional, permaneciendo el lecho pancreático y el parénquima hepático libres de captaciones tumorales evidentes en dicha fecha.
Ante este hallazgo, se realizó un tacto rectal palpándose una masa de consistencia pétrea fija en la ampolla rectal. La colonoscopia subsiguiente confirmó la presencia de una lesión de aspecto exofítico y neoplásico que nacía inmediatamente por encima de la línea pectínea y se extendía hasta los 8 cm del margen anal, ocupando un cuadrante de la circunferencia rectal. La toma de biopsias informó de un tumor neuroendocrino colorrectal bien diferenciado (G2), con un índice mitótico bajo y un índice de proliferación Ki67 del 5%. La RM abdominopélvica de estadificación locorregional precisó que la tumoración polipoidea medía 4,1 cm (eje AP x T x CC) con base amplia de implantación posterolateral derecha, confinada a la pared rectal sin sobrepasar la capa muscular propia ni infiltrar la grasa mesorrectal, catalogándose como un estadio clínico T2 N1 M0. El paciente fue sometido a una intervención quirúrgica mayor mediante laparotomía media, realizándose una resección anterior ultra-baja (RAUB) de recto con escisión total del mesorrecto (ETM) hasta 2 cm por debajo del límite tumoral inferior, confeccionándose una anastomosis colorrectal latero-terminal mecánica y completándose con una ileostomía de protección en asa. La pieza quirúrgica definitiva de resección rectal ratificó el diagnóstico anatomopatológico de tumor neuroendocrino bien diferenciado G2 (Ki67 del 3%), con un diámetro macroscópico de 4,3 cm restringido a la capa submucosa, con márgenes quirúrgicos proximales, distales y radiales libres de infiltración tumoral, pero con confirmación de metástasis ganglionares histológicas en 3 de los 8 ganglios aislados, además de un depósito tumoral satélite aislado en el mesorrecto (estadio patológico pT2 pN1 Mx). En el segundo día del postoperatorio, el paciente sufrió un deterioro hemodinámico y clínico súbito acompañado de una salida abundante de contenido bilioso-entérico a través del drenaje pélvico. Fue reintervenido de urgencia, objetivándose una peritonitis biliar difusa franca de tres litros secundaria a una perforación espontánea de la cara anterior pilórica, sin dehiscencia de la línea de grapado ni de la anastomosis colorrectal. Se procedió a un lavado peritoneal exhaustivo, pilaroplastia y exclusión de la perforación con parche de epiplón (Graham), optándose por dejar el abdomen abierto para segundos looks de lavado. Tras el aclaramiento de la sepsis, recibió el cierre definitivo de la pared mediante el implante intraabdominal de una malla biológica combinada con una malla Phaxis supraaponeurótica.
Quince días después del alta, el paciente reingresó de urgencia por un cuadro de deshidratación grave, náuseas, vómitos, mal control glucémico e infección de la pared abdominal con drenaje purulento a nivel caudal de la laparotomía. El TC de reingreso evidenció un crecimiento franco de la antigua colección líquida residual del lecho de la pancreatectomía (10 cm) con burbujas de gas en su interior, asociada a colecciones organizadas subhepáticas, mesentéricas y presacras multilobuladas secundarios a la peritonitis previa. Se realizó un drenaje quirúrgico del absceso de pared mediante la apertura parcial de la malla Phaxis, evacuación del contenido purulento y colocación de un drenaje de Penrose. Tras antibioterapia dirigida de amplio espectro, el paciente se estabilizó y las colecciones involucionaron de forma definitiva.
Tras 6 meses del diagnóstico de la lesión rectal, en fase de remisión clínica, se repitió el estudio molecular y de receptores mediante un nuevo 68Ga-DOTATOC y enema opaco. El enema demostró una fuga persistente menor hacia la colección presacra estabilizada. No obstante, la imagen molecular detectó tres focos de alerta con sobreexpresión de receptores de somatostatina (SSTR): un depósito persistente adyacente a la bifurcación portal de naturaleza indeterminada, un depósito puntiforme anterocaudal a la tercera porción duodenal y un ganglio interaortocava de 8 mm altamente sospechoso de afectación a distancia. La analítica constató una cromogranina A de 1812 ng/mL y la enolasa neuronal específica (NSE) en rangos normales (11 ng/mL). Con el fin de controlar la progresión tumoral sistémica y regular el aclaramiento neuroendocrino, se inició tratamiento médico con el análogo de la somatostatina (SSA) de acción prolongada Lanreótida (Somatulina Autogel) a dosis de 90 mg por vía subcutánea cada 21 días.
Durante el seguimiento estrecho, las analíticas de control mostraron un incremento crítico y vertical en las cifras de cromogranina A, alcanzando valores de 4580 ng/mL. El rastreo inmediato mediante PET-Ga de control anual mostró estabilidad en la captación hiliar hepática previa, sin nuevas lesiones macroscópicas evidentes, por lo que se procedió a intensificar el tratamiento médico aumentando la dosis de Somatulina Autogel a 120 mg cada 21 días. Sin embargo, la persistencia de la sospecha de progresión micrometástasica motivó la realización de una RM hepática específica multifásica. Dicho estudio radiológico de alta resolución espacial confirmó de manera inequívoca la aparición de múltiples lesiones focales hepáticas subcentimétricas de nueva aparición (al menos tres medibles de entre 6 y 8 mm y un mínimo de cinco lesiones puntiformes distribuidas por los segmentos hepáticos), cuyas coordenadas se correspondían con los depósitos biológicos celulares detectados en el rastreo metabólico, confirmando la progresión tumoral hacia una enfermedad metastásica hepática difusa e irresecable. Ante esta progresión objetiva bajo dosis máximas de análogos de la somatostatina, el comité multidisciplinar de tumores neuroendocrinos aprobó el inicio de terapia sistémica dirigida con radionúclidos de receptores de péptidos (PRRT) mediante Lutecio-177 (177Lu-DOTATATE).
DISCUSIÓN
El manejo clínico de los pacientes afectos de Síndrome MEN1 representa uno de los mayores desafíos en la endocrinología oncológica moderna debido a la expresión variable, la multifocalidad glandular y la necesidad de pautar programas de cribado bioquímico y radiológico de por vida. Las guías de consenso internacionales, incluyendo la clásica del Journal of Clinical Endocrinology and Metabolism de 2012 y la actualización del Groupe d’étude des Tumeurs Endocrines (Guía Francesa 2023), establecen cronogramas muy precisos para iniciar el cribado en familiares de primer grado portadores de la mutación genéticamente confirmada. El objetivo fundamental de estas estrategias es la detección precoz de lesiones en fases preclínicas e in situ para disminuir el impacto de la enfermedad metastásica, la cual ensombrece drásticamente el pronóstico global. Para el hiperparatiroidismo primario y los TNE enteropancreáticos, el cribado analítico (calcio, PTH, gastrina, glucagón, insulina y polipéptido pancreático) y radiológico (RM o ecoendoscopia) debe iniciarse de manera mandatoria a partir de los 10 años de edad, disminuyendo a los 5 años en el caso de los tumores adrenales o hipofisarios (Anexos, Tabla 2 y Tabla 3)1,4.
En el caso de las manifestaciones paratiroideas en el contexto de MEN1, la afectación multiglandular asincrónica es la norma, a diferencia de los casos esporádicos donde predomina el adenoma único solitario (Anexos, Tabla 4). Existe una fuerte controversia en la literatura respecto al momento idóneo para plantear la paratiroidectomía y la técnica quirúrgica de elección. El abordaje inicial clásico propuesto consiste en la paratiroidectomía subtotal (mínimo 3,5 glándulas) combinada con una timectomía transcervical profiláctica, esta última dirigida a prevenir el desarrollo secundario de un carcinoma carcinoide tímico, un tumor de comportamiento biológico sumamente agresivo. La paratiroidectomía subtotal ofrece la ventaja de mantener tasas de normocalcemia aceptables con un menor riesgo de hipoparatiroidismo definitivo en comparación con la paratiroidectomía total con autotrasplante en el antebrazo, aunque esta última suele reservarse para recidivas precoces o afectación extensa sincrónica. En las intervenciones de primera intención, no se recomienda realizar estudios de localización de imagen exhaustivos preoperatorios, puesto que se asume de entrada que las cuatro glándulas presentan grados variables de hiperplasia. No así en escenarios de recidiva o persistencia, como el que padece nuestro paciente, donde se impone el uso de ecografía cervical y gammagrafía con Tecnecio-99m MIBI para descartar glándulas supernumerarias o ectopias mediastínicas antes de reexplorar el cuello1,5.
Por su parte, los tumores neuroendocrinos duodenopancreáticos (TNEdp) se sitúan como la neoplasia más compleja y de mayor peso en la supervivencia de los pacientes MEN1. Los TNEp no funcionantes son los más prevalentes (20-55% de los casos) y su diagnóstico suele retrasarse de forma prolongada dada la ausencia de un síndrome clínico hipersecretor. Históricamente, la guía clínica de 2012 recomendaba la indicación quirúrgica inmediata en cualquier lesión pancreática que superara el centímetro de diámetro o que doblara su tamaño en un periodo de 6 meses. Sin embargo, en base a los datos robustos publicados por los registros cooperativos francés y neerlandés, los consensos más recientes abogan por una estrategia de vigilancia activa más conservadora. Actualmente, se acepta que los tumores menores de 2 cm estables exhiben un riesgo de diseminación metastásica extremadamente bajo, recomendándose la intervención quirúrgica (como la pancreatectomía córporo-caudal laparoscópica realizada en nuestro caso) únicamente ante lesiones >2 cm, tumores con tasas de progresión objetiva documentada en las técnicas de screening radiológico o ecoendoscópico, presencia de adenopatías sospechosas locales o un grado histológico G2 desde el inicio1,4,6.
El hallazgo tardío de un tumor neuroendocrino en el recto en un paciente con MEN1 añade un elemento de análisis crítico excepcional en la literatura científica. Los tumores neuroendocrinos colorrectales suponen aproximadamente el 27% de todos los TNE gastroenteropancreáticos y apenas el 2% de las neoplasias malignas de recto7. El factor pronóstico fundamental para determinar el potencial de afectación a distancia y guiar la terapéutica es el tamaño tumoral y la profundidad de la invasión en las capas de la pared intestinal. Los algoritmos establecidos por la European Neuroendocrine Tumor Society (ENETS) y la literatura especializada dictaminan que las lesiones < 1 cm bien diferenciadas (G1) y sin invasión de la capa muscular propia pueden ser tratadas con total seguridad mediante técnicas de resección endoscópica avanzada (como la Disección Submucosa Endoscópica, ESD) o resección transanal local (TEM), sin requerir seguimiento oncológico agresivo posterior debido a que su tasa de curación ronda el 100% 7,8. En lesiones con diámetros situados entre los 10 y los 20 mm, la decisión debe individualizarse minuciosamente según la afectación de la muscularis propia y la presencia de invasión linfovascular en la biopsia; si carece de factores de riesgo, la exéresis local es aceptable, pero si existe sospecha de infiltración se debe derivar a cirugía oncológica radical8. Por el contrario, en tumores >2 cm de diámetro (como el nódulo de 4,3 cm de nuestro paciente), el escenario cambia de forma drástica: la invasión de la capa muscular se asocia a tasas de afectación de ganglios linfáticos regionales del 73% y a la presencia de metástasis a distancia en hasta el 100% de los casos en series históricas. En estos tumores de alto riesgo, la indicación inequívoca es la realización de una cirugía de resección radical anterior baja o amputación abdominoperineal asociada a una linfadenectomía mesorrectal reglada (Escisión Total del Mesorrecto), completando el procedimiento con una colostomía o ileostomía de protección si la anastomosis es ultrabaja8.
La evolución oncológica final de este caso subraya el valor de la monitorización molecular sistemática. Aunque la cromogranina A plasmática constituye un biomarcador inespecífico que puede elevarse por causas funcionales o farmacológicas como la toma crónica de omeprazol, incrementos críticos de cuatro cifras en pacientes con síndromes neuroendocrinos hereditarios obligan a descartar de inmediato una recidiva o una localización tumoral metácrona no detectada en la radiología convencional, justificando plenamente la indicación de un 68Ga-DOTATOC6,9. El hallazgo de micrometástasis hepáticas de nueva aparición, subcentimétricas y biológicamente activas tras años de estabilidad plantea el dilema del escalado terapéutico 10. Ante una enfermedad tumoral G2 diseminada con alta expresión de receptores de somatostatina en las pruebas de imagen molecular, el uso continuado de análogos de la somatostatina a dosis máximas es mandatorio para buscar la estabilidad biológica en tumores funcionales; no obstante, si se documenta una progresión estructural bajo esta línea terapéutica en un tumor no funcional, las guías internacionales recomiendan realizar una transición hacia terapias avanzadas. En pacientes con carga tumoral predominantemente hepática e irresecable de grado G2 superior o progresión clínica manifiesta, la adición de terapia con radionúclidos de receptores de péptidos (PRRT) con Lutecio-177 ha demostrado de forma sólida en ensayos clínicos aleatorizados una prolongación muy significativa de la supervivencia libre de progresión (SLP) y de las tasas de respuesta objetiva10.
CONCLUSIONES
En conclusión, el presente caso enfatiza la necesidad de un seguimiento clínico indefinido, minucioso y multidisciplinar en el síndrome MEN1. El debut de tumores neuroendocrinos de comportamiento agresivo fuera de las localizaciones clásicas del tracto superior, como el recto, recuerda la naturaleza difusa e impredecible del defecto genético sistémico. El empleo coordinado de biomarcadores plasmáticos, técnicas de imagen molecular funcional (68Ga-DOTATOC) y el tratamiento secuencial combinando cirugía radical, análogos de somatostatina y terapias con radionúclidos resultan herramientas esenciales para optimizar la supervivencia y la calidad de vida de estos pacientes complejos.
BIBLIOGRAFÍA
- Thakker RV, Newey PJ, Walls GV, Bilezikian J, Dralle H, Ebeling PR, et al. Clinical practice guidelines for multiple endocrine neoplasia type 1 (MEN1). J Clin Endocrinol Metab. 2012;97(9):2990-3011.
- Lemos MC, Thakker RV. Multiple endocrine neoplasia type 1 (MEN1): analysis of 1336 mutations reported in the literature. Hum Mutat. 2008;29(1):22-32.
- Concolino P, Costella A, Capoluongo E. Multiple endocrine neoplasia type 1 (MEN1): an update of 208 new germline mutations. Clin Chim Acta. 2016;462:25-33.
- Goudet P, Murat A, Binquet C, Cardot-Bauters C, Costa A, Ruszniewski P, et al. Risk factors and causes of death in 758 patients with multiple endocrine neoplasia type 1: a long-term follow-up study. World J Surg. 2010;34(6):1190-1195.
- Kamilaris CDC, Stratakis CA. Multiple Endocrine Neoplasia Type 1 (MEN1) and Type 4 (MEN4): An Update on Clinical Features, Screening and Management. Front Endocrinol (Lausanne). 2019;10:339.
- Thomas-Marques L, Murat A, Delemer B, Penfornis A, Cardot-Bauters C, Baudin E, et al. Prospective endoscopic ultrasonographic evaluation of the frequency of nonfunctioning pancreaticoduodenal endocrine tumors in patients with multiple endocrine neoplasia type 1. Am J Gastroenterol. 2006;101(2):266-273.
- Caplin ME, Baudin E, Ferolla P, Filosso P, Garcia-Yuste M, Lim E, et al. Pulmonary neuroendocrine (carcinoid) tumors: European Neuroendocrine Tumor Society expert consensus and recommendations for best practice for lung neuroendocrine tumors. Neuroendocrinology. 2015;101(2):74-102.
- Bosolino A, Ratto R. Tumores neuroendocrinos de colon y recto: revisión de la literatura y algoritmos de manejo actual. Acta Gastroenterol Latinoam. 2018;48(4):327-337.
- Oberg K, Modlin IM, Tang LH, Reiter RE, Krenning EP, Gores GJ, et al. Consensus report on the use of serum chromogranin A in the management of neuroendocrine tumors. Neuroendocrinology. 2010;92(4):203-211.
- Strosberg J, El-Haddad G, Metrakos P, Fisher GA, Raymond E, Bodei L, et al. 177Lu-Dotatate Peptide Receptor Radionuclide Therapy for Midgut Neuroendocrine Tumors. N Engl J Med. 2017;376(2):125-135.
ANEXOS
Tabla 1. Tumores asociados a neoplasia endocrina múltiple tipo 1. Manual SEEN.
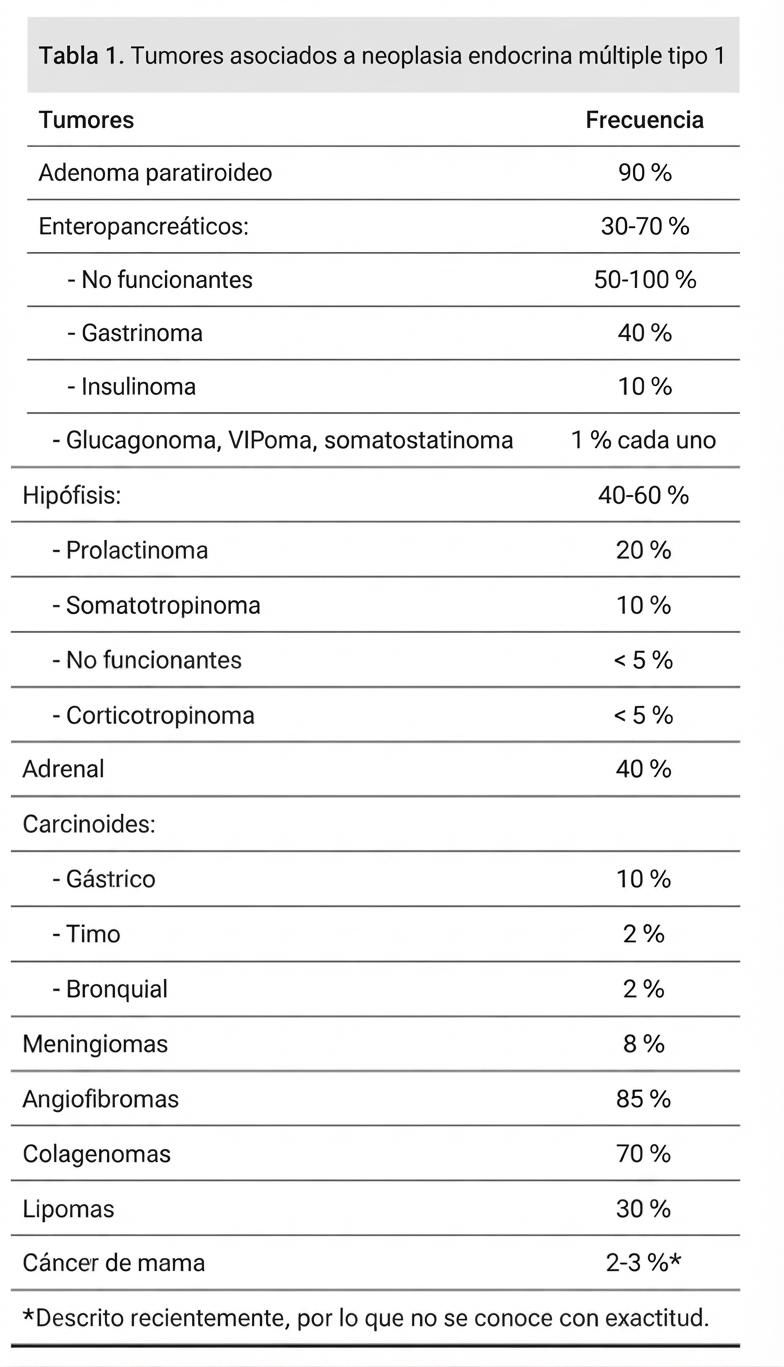
Tabla 2. Protocolo estandarizado de cribado bioquímico y radiológico según el Consenso Internacional de 2012 para portadores asintomáticos del gen MEN1.
| Órgano Diana / Tumor | Edad de Inicio (Años) | Marcadores Bioquímicos Séricos / Plasmáticos (Anual) | Técnicas de Imagen Recomendadas y Periodicidad |
| Paratiroides | 8 | Calcio total, Calcio iónico y Hormona Paratiroidea (PTH). | Ninguna en primera instancia. Ecografía/MIBI solo pre-reoperación. |
| Gastrinoma (TNEdp) | 20 | Gastrina basal (valorar producción gástrica ácida). | Ninguna si la bioquímica permanece rigurosamente normal. |
| Insulinoma (TNEdp) | 5 | Glucemia en ayunas, Insulina basal, Péptido C. | Ninguna si el paciente se mantiene asintomático. |
| Otros TNEdp no funcionales | 10 | Cromogranina A, Polipéptido pancreático, Glucagón, VIP. | RM abdominal, TC con contraste o Ecoendoscopia (cada 1-2 años). |
| Hipófisis Anterior | 5 | Prolactinoma, IGF-1 plasmático. | Resonancia Magnética (RM) cerebral focalizada cada 3 años. |
| Glándula Suprarrenal | < 10 | Cribado esteroideo selectivo solo ante clínica o masa. | TC o RM abdominal coordinada con el cribado pancreático. |
| Carcinoide Tímico / Bronquial | 15 | Ninguno disponible de sensibilidad adecuada. | TC o RM de tórax cada 1-2 años de forma sistemática. |
Tabla 3. Actualización de las directrices de cribado clínico, analítico y radiológico para el síndrome MEN1 según la Guía Francesa de Consenso de 2023.
| Órgano Diana / Tumor | Edad de Inicio (Años) | Test Bioquímico de Control (Anual) | Técnica de Imagen y Ventana Temporal de Seguimiento |
| Paratiroides | 10 | Calcio sérico corregido, PTH intacta. | Ninguna de rutina. Evaluación de masa ósea (DMO) si hay hiperPTH. |
| Gastrinoma | 12 | Gastrina basal (asociada a sospecha de acidez). | Ninguna si la gastrina plasmática se mantiene en rango de corte. |
| Insulinoma | 12 | Glucosa basal en ayunas, niveles de Insulina. | Ninguna de rutina en ausencia de clínica neuroglucopénica. |
| Otros Tumores Pancreáticos | 12 | Cromogranina A. | RM abdominal cada 3 años de rutina. |
| Hipófisis Anterior | 10 | Prolactinina sérica, niveles de IGF-1. | RM de silla turca cada 3 años. |
| Glándula Suprarrenal | 12 | Ninguno de rutina salvo sospecha o tumor >1 cm. | RM abdominal cada 3 años coordinada. |
| Neuroendocrino Tímico/Bronquial | Varones: 25 Mujeres: 30 | Ninguno. | RM torácica o TC de alta resolución trienal. |
Tabla 4. Diagnóstico diferencial de las características clínicas y analíticas entre el hiperparatiroidismo primario asociado a MEN1 y la variante esporádica. Clinical practice guidelines for multiple endocrine neoplasia type 1 (MEN1). J Clin Endocrinol Metab 1.
| Parámetro Clínico-Estructural | Hiperparatiroidismo Asociado a MEN1 | Hiperparatiroidismo Esporádico (No MEN) |
| Sustrato Anatomopatológico | Hiperplasia multiglandular difusa (las 4 glándulas). | Adenoma paratiroideo único circunscrito (85% de casos). |
| Edad Media de Aparición | Temprana (Típicamente entre los 20 y 25 años de edad). | Tardía (Edad media de diagnóstico en torno a los 55 años). |
| Gravedad de la Hipercalcemia | Inicialmente más leve, fluctuante o asintomática. | Clínicamente más grave, debut con síntomas agudos. |
| Afectación de la Densidad Ósea | Mayor afectación precoz, desmineralización difusa. | Menor afectación focalizada, preservación relativa. |
| Distribución por Sexos | Ratio Hombre/Mujer equilibrada (1:1). | Predominio franco en el sexo femenino (Ratio 1:3). |
| Estudios de Imagen Precirugía | No recomendados en la 1ª cirugía (se asume afección total). | Mandatorios en 1ª cirugía para guiar abordaje mínimamente invasivo. |
| Estrategia Quirúrgica Inicial | Paratiroidectomía subtotal (3,5 glándulas) + timectomía. | Paratiroidectomía selectiva exclusiva de la glándula afecta. |


