

AUTORES
- José Javier Jaulín Pueyo. Facultativo Especialista de Área en Pediatría, Hospital de Barbastro. Huesca, España.
- Martina Marrero Afonso. Facultativo Especialista de Área en Pediatría, Hospital Universitario Miguel Servet (Zaragoza). España.
- Ávaro Abad Mur. Facultativo Especialista en Medicina Familiar y Comunitaria. Centro de Salud de La Almunia de Doña Godina, Zaragoza, España.
- Silvia Jade Cáceres Barrera. Médico Interno Residente en Pediatría, Hospital Universitario Miguel Servet (Zaragoza). España.
- Alicia Frías Herrero. Médico Interno Residente en Pediatría, Hospital Universitario Miguel Servet (Zaragoza).
- José Andrés Martínez García. Médico Interno Residente en Pediatría, Hospital Universitario Miguel Servet (Zaragoza). España.
RESUMEN
Las enfermedades genéticas relacionadas con la alteración de la homeostasis del calcio, como la hipocalcemia autosómica dominante tipo 1 (HAD1), son patologías raras y complejas, que requieren un estudio analítico de los ejes hormonales encargados de regular la concentración de este ion. A pesar de su baja frecuencia, debemos considerar esta posibilidad en el caso de las convulsiones afebriles en los primeros años de vida. Presentamos un caso de HAD1 de debut clínico temprano con el fin de revisar su manejo diagnóstico y terapéutico.
PALABRAS CLAVE
Pediatría, nefrología, hipocalcemia, receptores sensibles al calcio, convulsiones, hipocalcemia autosómica dominante.
ABSTRACT
Genetic diseases related to the disruption of calcium homeostasis, such as autosomal dominant hypocalcemia type 1 (ADH1), are rare and complex conditions that require an analytical study of the hormonal systems responsible for regulating the concentration of this ion. Despite their low frequency, we must consider this possibility in the case of afebrile seizures during the early years of life. We present a case of early clinical onset ADH1 in order to review its diagnostic and therapeutic management.
KEY WORDS
Pediatrics, nephrology, hipocalcemia, calcium-sensing receptors, seizures, autosomal dominant hypocalcemia.
INTRODUCCIÓN
Los trastornos de la homeostasis del calcio son patologías poco frecuentes y de un interés significativo desde un enfoque endocrinológico y nefrológico. El carácter multisistémico, tanto de los órganos y ejes responsables de regular su concentración, como de las consecuencias de un desequilibrio por exceso o defecto de este ion, hacen que estas enfermedades sean especialmente complejas. Con este caso, pretendemos ilustrar y revisar los conocimientos de una enfermedad poco frecuente como es la hipocalcemia autosómica dominante tipo 1 (HAD1).
PRESENTACIÓN DEL CASO CLÍNICO
Se presenta el caso de un paciente varón de 13 años controlado en la consulta de Nefrología Pediátrica por sintomatología grave derivada de hipocalcemia persistente con hipercalciuria e hipoparatiroidismo. Como antecedentes relevantes, mantuvo embarazo y periodo neonatal sin incidencias, presentando a los 4 meses dos convulsiones febriles, para las cuales se realizó estudio con electroencefalograma y resonancia magnética cerebral normales.
A los 7 meses de edad, ingresó de nuevo para estudio por recurrencia de convulsiones febriles. Se solicitó analítica sanguínea con iones séricos, comprobando hipocalcemia llamativa (calcio 5.3 mg/dl), hipomagnesemia (magnesio 1.3 mg/dl), hiperfosfatemia (fosfato 7.6 mg/dl) y parathormona (PTH) indetectable. Se estableció un diagnóstico inicial de hipoparatiroidismo no filiado. A pesar de presentar un filtrado glomerular estimado normal, se objetivaron poliuria e hipercalciuria (excreción de calcio urinario 12.9 mg/kg/día, cociente calcio/creatinina urinarios 1.04 mg/mg). Se realizó asimismo ecografía renal en la que se apreció nefrocalcinosis incipiente en ambos riñones. Durante dicho ingreso, precisó tratamiento endovenoso con calcio hasta normalización de la calcemia. Previo al alta, fue remitido a consultas de Nefrología Pediátrica y se inició tratamiento oral con carbonato cálcico, colecalciferol y alfacalcidol. El estudio genético solicitado al inicio del seguimiento en consultas demostró una mutación activadora en heterocigosis simple c.392G>A (p.Cys131Tyr) en el gen CASR, siendo diagnosticado de esta forma de hipocalcemia autosómica dominante tipo 1.
En los años posteriores, se llevó a cabo un seguimiento tanto clínico como analítico estrecho. Se objetivó un estancamiento estatural a lo largo de los años; con un percentil 47 de talla a los 5 años, un percentil 21 a los 8 años y un percentil 8 a los 13 años. El paciente mantuvo valores de hipocalcemia de entre 7.5 y 8.5 mg/dl en los controles analíticos con síntomas intermitentes; siendo los más frecuentes los dolores abdominales, los episodios de taquicardia y los calambres musculares. Asimismo, presentó crisis convulsivas aisladas y ocasionales (de media una cada 2 años). Fue diagnosticado de epifisiolisis de cadera con 4 años de edad y comenzó seguimiento por TDAH y enuresis a partir de los 7 años. Analíticamente, además de la hipocalcemia, mantuvo cifras de fósforo sérico de entre 6.8 y 7.3 mg/dl y de magnesio sérico de entre 1.4 y 1.63 mg/dl, PTH indetectable, cifras de 25-hidroxivitamina D adecuadas en los controles (manteniendo suplementación) e hipercalciuria con mejoría progresiva a lo largo de los años.
En cuanto al tratamiento, a los suplementos pautados al diagnóstico se añadieron en dos primeros años de seguimiento suplementos de magnesio, citrato potásico y tiazida. Con 9 años, se modificó alfacalcidol por calcitriol y se suspendió el tratamiento con tiazida. Al cumplir los 11 años de edad, se comenzó tratamiento con teriparatida subcutánea, comprobando un mejor control de la calcemia y de los síntomas derivados (cese de las crisis convulsivas) y de la la calciuria (cociente calcio/creatinina urinario 0.05 mg/mg). Actualmente, mantiene dicha medicación con clínica y valores analíticos estables, con una nefrocalcinosis moderada como principal secuela de su enfermedad.
DISCUSIÓN Y CONCLUSIONES
Los trastornos de la concentración del calcio sérico son entidades cuyo conocimiento es importante por su potencial para producir síntomas graves, destacando los neurológicos y musculares (sobre todo a nivel del miocardio por la posible arritmogénesis). De igual modo, una concentración inadecuada de este ion puede generar complicaciones a largo plazo como nefrocalcinosis o calcificaciones a otros niveles. Su etiología puede ser tanto o más variada que el número de mecanismos implicados en su regulación, siendo el caso presentado un ejemplo del repertorio de patologías que podemos encontrar.
La hipocalcemia autosómica dominante tipo 1 (HAD1) es una enfermedad genética detectada habitualmente en la edad pediátrica, con una expresividad clínica variable en cuanto a los síntomas derivados de la hipocalcemia. Las manifestaciones pueden variar desde individuos asintomáticos con hallazgos analíticos casuales, pasando por síntomas leves o moderados como calambres musculares, hasta pacientes con complicaciones graves como convulsiones o arritmias cardiacas1. Esta enfermedad se debe a mutaciones activadoras del gen CASR; el cual codifica el receptor sensible al calcio presente, sobre todo, en las glándulas paratiroides y el túbulo renal. Dichas mutaciones alteran el umbral de sensibilidad de estos receptores, activándose de forma inadecuada ante niveles bajos de calcio en sangre y disminuyendo tanto la síntesis de paratohormona, como la reabsorción tubular de calcio. La falta de PTH, a su vez, disminuye igualmente la reabsorción urinaria de calcio, la excreción urinaria de fosfato, la actividad de 1-alfa-hidroxilasa (enzima encargada de la síntesis de 1,25-dihidroxicolecalciferol) y la resorción ósea (figura 1). Las consecuencias analíticas más destacables de estas alteraciones son hipocalcemia, hipomagnesemia, hiperfosfatemia, niveles de PTH inadecuadamente normales o disminuidos (incluso indetectables) e hipercalciuria2.
A pesar del debut clínico temprano, no son pocos los casos con un diagnóstico inicial incompleto (crisis febriles, hipoparatiroidsimo…) hasta la realización de análisis genéticos. El manejo terapéutico de estos pacientes debe ser cuidadoso, priorizando la mejoría sintomática sin aumentar en exceso la calcemia por la repercusión renal de la hipercalciuria mantenida, pudiendo llegar a una enfermedad renal crónica secundaria a nefrocalcinosis grave. Por ello, son tratamientos habituales tanto los suplementos de calcio, magnesio y distintas formas de vitamina D; como el citrato y las tiazidas dirigidas a contrarrestar la hipercalcemia. La disponibilidad de un análogo terapéutico de la PTH como es la teriparatida ha permitido mejorar el control de la enfermedad y la calidad de vida de los pacientes, destacando en este caso la normalización de la calciuria y el cese de convulsiones1-3.
BIBLIOGRAFÍA
- Mannstadt M. Disorders of the calcium-sensing receptor: Familial hypocalciuric hypercalcemia and autosomal dominant hypocalcemia [Internet]. [cited 2025 Feb 11]. Available from: https://www.uptodate.com/contents/disorders-of-the-calcium-sensing-receptor-familialhypocalciuric-hypercalcemia-and-autosomal-dominant-hypocalcemia.
- Roszko KL, Stapleton Smith LM, Sridhar AV, Roberts MS, Hartley IR, Gafni RI, et al. Autosomal dominant hypocalcemia type 1: A systematic review. J Bone Miner Res. 2020 Dec 1;37(10):1926–35.
- Wu Y, Zhang C, Huang X, Cao L, Liu S, Zhong P. Autosomal dominant hypocalcemia with a novel CASR mutation: A case study and literature review. J Int Med Res. 2022 Jul;50(7):030006052211104.
ANEXO
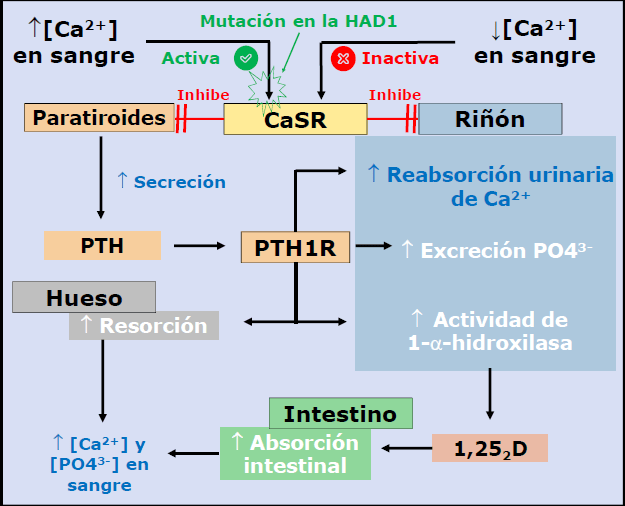
Figura 1. Participación de CaSR en el metabolismo fosfocálcico (adaptado de Roszko et al). Ca: calcio. CaSR: receptor sensible al calcio. PTH: paratohormona. PTH1R: receptor de paratohormona. PO4: fosfato. 1,252D: 1,25-dihidroxicolecalciferol


