AUTORES
- Elena Galindo Lalana. Pediatra. Centro de Salud “Picarral”. Zaragoza. España.
- Carlos Galindo Lalana. Grado en Biotecnología. Máster en Biología Molecular y Celular. Universidad de Zaragoza. España.
RESUMEN
La aplasia cutis congénita (ACC) es una entidad clínica que se caracteriza por la ausencia focal de epidermis, dermis y, en ocasiones, tejidos subyacentes como el periostio o el hueso craneal. Su incidencia aproximada es de 1 a 3 casos por cada 10 000 nacidos vivos. La forma más común es la que afecta al vertex del cuero cabelludo como localización aislada. Se desconoce la patogenia exacta, aunque se piensa en un origen multifactorial como podrían ser tensiones físicas intrauterinas, alteraciones vasculares, exposición a teratógenos, infecciones y mutaciones en genes específicos como BMS1 y DLL4.
El diagnóstico de la ACC es fundamentalmente clínico y debe hacerse basándose en la clasificación de Frieden que cataloga la enfermedad en nueve grupos según la localización anatómica, el patrón de herencia y la coexistencia de malformaciones sindrómicas o musculoesqueléticas. Será necesario realizar estudios de imagen si se sospechan defectos óseos profundos o afectación del seno sagital superior.
El tratamiento será diferente en dependencia fundamentalmente del tamaño de la lesión y la afectación o no de otros tejidos subyacentes. Las lesiones pequeñas (<4 cm) se manejan de manera conservadora mediante curas locales que favorezcan la epitelización secundaria espontánea. Los defectos extensos o con compromiso óseo conllevan riesgos vitales graves como hemorragias masivas o meningitis, necesitando en ocasiones intervenciones quirúrgicas complejas mediante injertos o colgajos locales. Esta revisión monográfica ofrece una actualización exhaustiva sobre la etiopatogenia, clasificación y las directrices clínicas de manejo actual para esta compleja entidad nosológica.
PALABRAS CLAVE
Aplasia cutis congénita, dermatosis del cuero cabelludo, anomalías del cuero cabelludo.
ABSTRACT
Aplasia cutis congenita (ACC) is a clinical condition defined by the focal absence of the epidermis, dermis, and sometimes deeper tissues such as the periosteum or cranial bone. Its approximate incidence is 1 to 3 cases per 10 000 live births, most commonly presenting as an isolated lesion on the scalp vertex. The exact pathogenesis remains unknown, though a multifactorial origin is suspected, including intrauterine mechanical forces, vascular disruptions, teratogen exposure, infections, and mutations in specific genes such BMS1 y DLL4.
Diagnosis is primarily clinical and based on Frieden’s classification, which categorizes the disorder into nine groups according to anatomical location, inheritance pattern, and association with syndromic or musculoskeletal malformations. Imaging studies are required if deep bone defects or superior sagittal sinus involvement are suspected.
Treatment varies mainly by lesion size and underlying tissue involvement. Small lesions (<4 cm) are managed conservatively with local wound care to promote spontaneous secondary epithelization. Extensive defects or those with bone exposure carry severe life-threatening risks such as massive hemorrhage or meningitis, occasionally requiring complex surgical interventions using grafts or local flaps. This monographic review provides a comprehensive update on the etiopathogenesis, classification, and current clinical management guidelines for this complex disease entity.
KEY WORDS
Aplasia cutis congenita, scalp dermatosis, scalp anomalies.
INTRODUCCIÓN
La aplasia cutis congénita (ACC) constituye un grupo heterogéneo de trastornos del desarrollo cutáneo manifestados en el momento del nacimiento. Los primeros casos clínicos fueron descritos por Cordon en 1767, como una alteración caracterizada por la ausencia localizada o generalizada de la piel. Afecta sobre todo al cuero cabelludo (70%-90% de los casos), apareciendo en diferentes formas. Puede presentar aspecto de mácula atrófica, de úlcera con base de granulación o como una cicatriz esclerosada de bordes bien delimitados. Las formas más sencillas cursan de forma benigna y aislada, sin embargo, es necesario descartar su asociación con defectos óseos del cráneo y síndromes polimalformativos. En los casos más complejos es necesario un enfoque diagnóstico y terapéutico multidisciplinar.
PRESENTACIÓN DEL CASO CLÍNICO
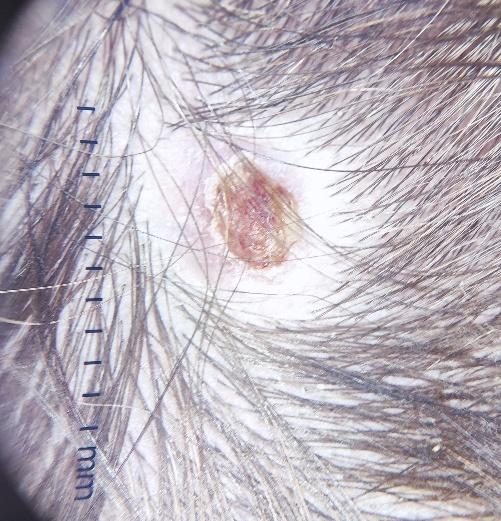
Recién nacida tercera hija de padres sanos. El embarazo fue a término sin incidencias y no constan antecedentes de infecciones o de consumo de fármacos. El parto fue vaginal a las 39 semanas sin incidencias. Test de Apgar 9/10. En la exploración de recién nacida se aprecia lesión ulcerada de 0.5×0.5 cm localizada en vertex. (Fig. 1). Resto de la exploración por aparatos resulta completamente normal.
Ante la sospecha clínica de aplasia cutis se realiza ecografía y resonancia magnética sin evidenciarse lesión ósea o meníngea subyacente. Seno sagital superior permeable.
Con los resultados se establece el diagnóstico de ACC del cuero cabelludo sin anomalías asociadas que se corresponde con el grupo 1 de la clasificación de Frieden, tratándose posiblemente de un caso esporádico.
Se decide actitud expectante. A los 2 meses de vida la lesión había epitelizado presentando aspecto cicatricial de piel lisa y atrófica (Fig. 2).
DISCUSIÓN
Se desconoce la etiología de la ACC aunque en la mayoría de los casos se sospecha un origen multifactorial con posibles mecanismos biológicos y mecánicos que podrían justificar la interrupción en el desarrollo dermoepidérmico durante el primer trimestre de la gestación. Las hipótesis etiológicas se englobarían en diferentes mecanismos patogénicos1,2:
- Mecanismo físico: aparición de tensión cutánea embrionaria máxima a nivel del vertex, dónde confluye el rápido crecimiento de los hemisferios cerebrales y que genera la rotura de las capas cutáneas primitivas entre la 10 y 15 semanas de gestación. También podría considerarse la presencia de bridas amnióticas que dan lugar a zonas de isquemia local. Excepcionalmente podría tratarse de la muerte in útero de un gemelo (fetus papyraceus), que se asocia fuertemente con la ACC de distribución estrellada e infartos placentarios concomitantes.
- Teratógenos farmacológicos y/o ambientales: Fármacos como el metamizol, el carbimazol, el ácido valproico y la exposición prenatal a cocaína.
- Infecciones intrauterinas por citomegalovirus o por virus de la varicela zoster.
- Avances en genética molecular han permitido describir mutaciones en los genes BMS1 y DLL4 para sus formas aisladas. Esta mutación genética provoca una alteración en la función de las células de la cresta neural craneal dando lugar a formas hereditarias dominantes y recesivas.
Clasificación clínica. Clasificación de Frieden.
La clasificación de Frieden es el sistema más utilizado para organizar la diversidad fenotípica de la ACC. Propuesta en 1986 permanece vigente en la actualidad3,4. Consta de los siguientes grupos:
- Grupo 1: ACC del cuero cabelludo sin anomalías asociadas. Es la variante más común. La herencia suele ser autosómica dominante o esporádica.
- Grupo 2: ACC del cuero cabelludo asociada a anomalías en extremidades. Caracterizada por la presencia de sindactilia, polidactilia o ectrodactilia (Síndrome de Adams-Oliver).
- Grupo 3: ACC del cuero cabelludo con nevus epidérmicos, sebáceos u organoides. Habitualmente asociada a mosaicismos genéticos y RASopatías (Sd Noonan, sd craneofaciocutáneo, neurofibromatosis tipo 1, etc).
- Grupo 4: ACC suprayacente a malformaciones embriológicas subyacentes. Defectos del tubo neural: meningoceles, encefaloceles o disrafismos espinales.
- Grupo 5: ACC asociada a gemelo evanescente o infarto placentario. Lesiones típicamente extensas, bilaterales y simétricas localizadas en el tronco o extremidades.
- Grupo 6: ACC asociada a epidermólisis ampollosa. Fusiona la fragilidad de la unión dermoepidérmica con la ausencia congénita de piel en extremidades inferiores y distrofia ungueal (Síndrome de Bart).
- Grupo 7: ACC en extremidades sin anomalías asociadas. Defectos focales localizados en piernas o brazos, comúnmente autolimitados.
- Grupo 8: ACC causada por agentes teratógenos específicos. Secundaria a infecciones virales intrauterinas o exposición a metamizol.
- Grupo 9: ACC asociada a síndromes de malformación congénita. Se observa de manera típica en la trisomía 13 (Síndrome de Patau) o síndrome de Wolf-Hirschhoorm.
Diagnóstico y Evaluación:
El diagnóstico es fundamentalmente clínico y se realiza mediante la inspección física del recién nacido. La lesión típica suele ser una úlcera solitaria, circular u ovalada de dimensiones variables (entre 0,5 y 10 cm) con bordes bien definidos. El examen histopatológico rara vez se requiere, pero si se realiza pone de manifiesto una epidermis aplanada o ausente, una dermis compuesta por haces colágenos delgados y una ausencia total de folículos pilosos y glándulas sebáceas5.
Ante lesiones atípicas, extensas (>4 cm) o que presenten el «signo del collar de pelo» (un anillo de pelo hipertrófico alrededor del defecto, que sugiere disrafismo oculto), se deben realizar pruebas de imagen urgentes. La ecografía de alta resolución y la resonancia magnética (RM) cerebral permiten descartar defectos óseos subyacentes (presentes en el 15-20 % de los casos del cuero cabelludo) y evaluar la permeabilidad del seno sagital superior para prevenir accidentes cerebrovasculares o hemorragias masivas. La resonancia magnética o tomografía computarizada serán necesarias si se sospecha invasión dural.
Tratamiento y manejo clínico:
El tratamiento conservador será la elección terapéutica para lesiones superficiales y de pequeño tamaño (<4 cm). Consiste en la limpieza suave de la herida combinada con la aplicación de pomadas antimicrobianas blandas o geles con factores de crecimiento dermoepidérmicos que permitan que la úlcera cierre por segunda intención. El resultado será una cicatriz alopécica y atrófica y que posiblemente el único problema a posteriori sea el estético.
Se realizará cirugía en defectos cutáneos grandes, profundos o aquellos acompañados que asocien defecto óseo. Las lesiones de gran tamaño conllevan complicaciones potencialmente mortales como deshidratación grave, sepsis, meningitis fulminante y sangrados letales del seno venoso sagital por desecación tisular. Las opciones quirúrgicas se destinarán a minimizar estos riesgos6.
CONCLUSIÓN
La aplasia cutis es una entidad clínica heterogénea. Su diagnóstico inicial es clínico, siendo necesario en casos complejos un enfoque multidisciplinar con participación de neonatólogos, dermatólogos pediátricos y neurocirujanos. Una vez descartados síndromes o malformaciones asociados el tratamiento será conservador en lesiones de pequeño tamaño (menor de 10 cm), reservándose la cirugía para casos más extensos o con afectación ósea.
BIBLIOGRAFÍA
- StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2026. Aplasia Cutis Congenita. [actualizado 19 de agosto de 2025; consultado 2 de agosto de 2026]. Disponible en: https://www.ncbi.nlm.nih.gov/books/NBK535403/
- Alshamrani HM, Aljahdali AA, Alorabi MA, Alharbi VM. A Closer Look at Aplasia Cutis Congenita. Cureus.2024;16(6):e61502. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC11217913/
- Frieden IJ. Aplasia cutis congenita: A clinical review and proposal for classification. J Am Acad Dermatol. 1986;14(4):646-660. Disponible en: https://pubmed.ncbi.nlm.nih.gov/3514708/
- Brzezinski P, Pinteala T, Chiriac AE, Foia L, Chiriac A. Aplasia cutis congenita of the scalp: ¿what are the steps to be followed? Case report and review of the literature. An Bras Dermatol. 2015;90(1):100-103. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC4323704/
- Marinas C, Santos-Briz A, González-Sarmiento R. Classification of aplasia cutis congenita: a 25-year review of cases presenting to a tertiary paediatric dermatology department. Clin Exp Dermatol. 2020;45(8):1021-1026. Disponible en: https://pubmed.ncbi.nlm.nih.gov/32501579/
- Ribas-Sancho A, Juárez-Morales M, Alós-Almiñana M. Manejo quirúrgico de la aplasia cutis congénita. An Pediatr (Barc). 2015;83(5):341-345. Disponible en: https://www.analesdepediatria.org/es-manejo-quirurgico-aplasia-cutis-congenita-articulo-S169540331500065X
ANEXOS
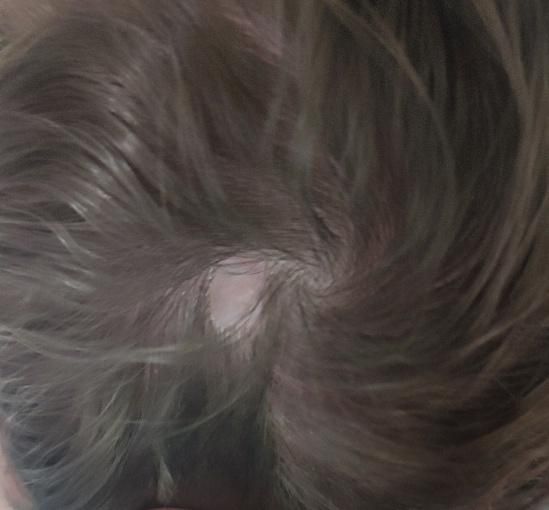
Fig. 1
Fig. 2